




 Casa
 Productos
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

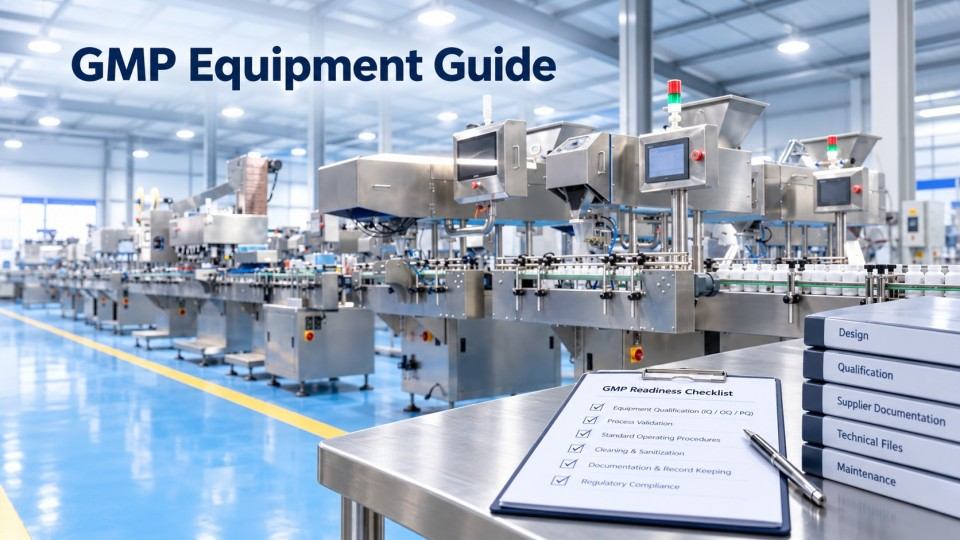
Requisitos de las Buenas Prácticas de Fabricación (BPF) para equipos farmacéuticosdiseño de equipo higiénico de cobertura, adecuadomateriales en contacto con el producto, facilidad de limpieza, mantenimiento y calibración, calificación de equipos como DQ, IQ, OQ y PQ cuando corresponda,documentación de validacióny los controles necesarios para respaldar una producción farmacéutica consistente. Dependiendo del equipo y del mercado de destino, los compradores también pueden necesitar registros FAT/SAT, documentación de seguridad eléctrica y de maquinaria, funciones de integridad de datos,Conformidad CE, documentación ATEX u otra evidencia de cumplimiento específica del proyecto.
Las normas CGMP de la FDA, las GMP de la UE y las GMP de la OMS proporcionan marcos regulatorios importantes, pero ningún "certificado GMP" por sí solo demuestra que una máquina farmacéutica sea adecuada para todas las aplicaciones. Esta guía explica qué deben comprobar los compradores enEquipos GMP, qué documentación deben proporcionar los proveedores y qué se debe acordar antes de la compra, FAT, instalación y calificación. La FDA confirma que no mantiene una lista de aprobadosequipos para la fabricación de productos farmacéuticosMientras que las directrices de la OMS y de la UE sobre buenas prácticas de fabricación (BPF) sitúan la idoneidad y la cualificación de los equipos dentro del sistema de calidad farmacéutica más amplio.
Los requisitos de las Buenas Prácticas de Fabricación (BPF) para equipos farmacéuticos son las expectativas de diseño, control, mantenimiento, cualificación y documentación que se utilizan para ayudar a garantizar que los equipos farmacéuticos...o máquina de envasado farmacéutico es suapto para el proceso farmacéutico previsto y no crea riesgos inaceptables para la calidad del producto.
En la práctica, los equipos que cumplen con las Buenas Prácticas de Fabricación (BPF) no se evalúan por una sola característica, como su construcción en acero inoxidable. Los compradores deben considerar el ciclo de vida completo del equipo, desde la especificación de requisitos del usuario (URS) y el diseño del equipo hasta la limpieza, la calibración, la cualificación, el funcionamiento, el mantenimiento y la documentación de respaldo.
Las áreas principales incluyen:
|
Área de requisitos de GMP |
Qué significa para los equipos farmacéuticos |
|
Diseño de equipos higiénicos |
Las zonas de contacto con el producto deben ser accesibles, fáciles de limpiar y estar diseñadas para reducir los riesgos de contaminación o retención del producto. |
|
Materiales en contacto con el producto |
Los materiales deben ser adecuados para el producto, las condiciones del proceso y el método de limpieza. |
|
Limpieza y mantenimiento |
Los equipos deben permitir la aplicación de procedimientos definidos de limpieza, inspección, mantenimiento preventivo y sustitución segura de las piezas de desgaste. |
|
Calibración y controles |
Los instrumentos críticos y las funciones de control deben ser apropiados para el proceso y revisarse o calibrarse según sea necesario. |
|
Calificación de equipos |
Las actividades URS, DQ, IQ, OQ y PQ deben definirse de acuerdo con la criticidad del equipo y el alcance del proyecto. |
|
Grasas y saturadas |
Las pruebas de aceptación en fábrica y en obra pueden proporcionar evidencia documentada de que se han verificado las funciones y especificaciones acordadas. |
|
Documentación de validación |
Los proveedores pueden proporcionar las especificaciones, los protocolos de prueba, los registros de calibración, los registros de materiales y el soporte IQ/OQ necesario para la calificación. |
|
Integridad de los datos |
Cuando los equipos crean o gestionan registros electrónicos relevantes para las Buenas Prácticas de Fabricación (BPF), pueden requerirse controles de acceso, registros de auditoría y otras funciones de integridad de datos. |
|
Cumplimiento específico del mercado |
La conformidad CE, los requisitos eléctricos, la certificación ATEX u otros requisitos de seguridad dependen del mercado de destino y de la aplicación. |
Para los compradores, el punto importante es queCumplimiento de las Buenas Prácticas de Fabricación (BPF)Esto se demuestra mediante evidencia, no mediante una afirmación comercial general. Un proveedor puede diseñar equipos que se ajusten a los requisitos farmacéuticos y proporcionar registros técnicos, documentos FAT/SAT, información de calibración y asistencia para la cualificación, pero el fabricante farmacéutico sigue siendo responsable de determinar si la máquina es adecuada para el uso previsto dentro de su propio sistema de calidad.
Esta es también la razón por la que las diferentes máquinas necesitan diferentes niveles de atención.prensa de tabletasoMáquina de llenado de cápsulastiene problemas de contacto directo con el producto y control de polvo, mientras que unMáquina de envasado en blísteromáquina de encartonadoIntroduce diferentes riesgos relacionados con los materiales de embalaje, el etiquetado, la inspección y la trazabilidad. Por lo tanto, el enfoque de las Buenas Prácticas de Fabricación (BPF) debe seguir el proceso real en lugar de aplicar la misma lista de verificación indiscriminadamente a todas las máquinas.
La secuencia de evaluación práctica es la siguiente:
Diseño y materiales →limpieza y mantenimiento→ cualificación y validación → documentación del proveedor → cumplimiento específico del mercado → verificación final del comprador
La siguiente sección comienza con la máquina en sí: los requisitos básicos de las Buenas Prácticas de Fabricación (BPF) en cuanto a diseño, materiales, limpieza y mantenimiento.
Un buen equipo conforme a las Buenas Prácticas de Fabricación (BPF) comienza con un diseño que se adapte al producto y al proceso. Los requisitos de las BPF de la FDA se centran en el diseño, la limpieza y el mantenimiento adecuados del equipo, mientras que las superficies en contacto con el producto no deben reaccionar, añadir ni absorber materiales de forma que afecte negativamente a la calidad del producto. La FDA también aclara que no existe una preferencia universal por un material de construcción específico para todos los equipos de producción.
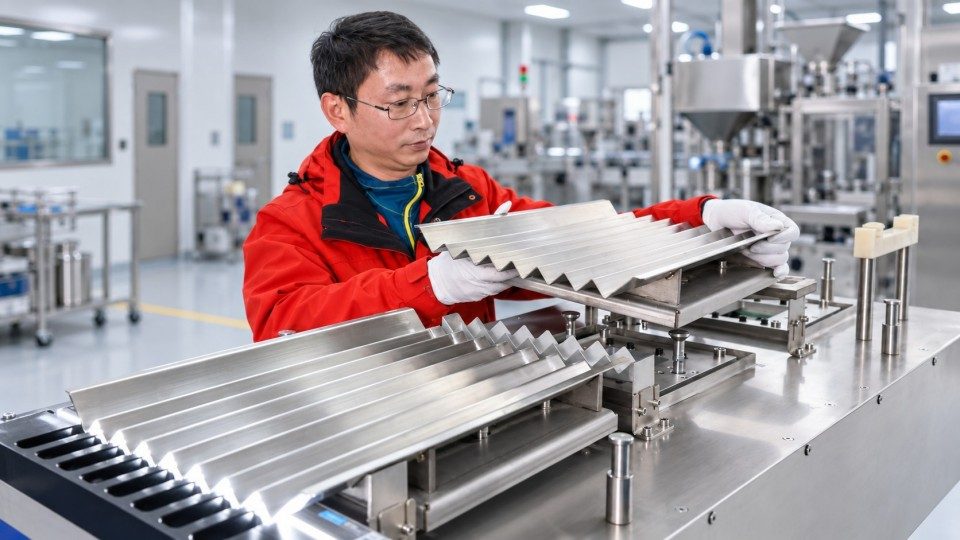 Diseño de equipos farmacéuticos GMP que muestra las piezas en contacto con el producto que se pueden limpiar.
El acero inoxidable es ampliamente utilizadosed en maquinaria farmacéutica, parteespecialmente en las zonas de contacto con el producto, pero escribir "acero inoxidable 316L" en una especificación no garantiza por sí solo la idoneidad para las Buenas Prácticas de Fabricación (BPF).
Los compradores deben tener en cuenta la compatibilidad de los materiales, la resistencia a la corrosión, el estado de la superficie, las soldaduras, los sellos, los lubricantes y cualquier otro componente que pueda entrar en contacto con el producto. Los requisitos de acabado superficial o los certificados de materiales específicos deben definirse cuando sean relevantes para el proceso en cuestión, en lugar de considerarlos requisitos universales para todas las máquinas farmacéuticas.
El diseño físico también debe reducir las zonas donde puedan acumularse polvo, gránulos, comprimidos, líquidos o residuos de limpieza. Las piezas en contacto con el producto que requieren limpieza rutinaria deben ser accesibles y, cuando corresponda, fáciles de desmontar y volver a instalar.
Los requisitos de limpieza deben ajustarse al equipo y al riesgo de contaminación. Por ejemplo, una máquina de compresión de tabletas que manipula polvos presenta necesidades de limpieza diferentes a las de una máquina de envasado secundario. La limpieza in situ (CIP), la limpieza automatizada o un diseño de desmontaje específico pueden ser útiles, pero no deben considerarse obligatorios para todas las máquinas.
La FDA exige que los equipos se limpien y mantengan a intervalos adecuados, con procedimientos y registros escritos que respalden dichas actividades. La OMS también considera la limpieza y el mantenimiento de los equipos como parte del mantenimiento de los mismos en un estado adecuado.
Los instrumentos de medición críticos también deben contar con una estrategia de calibración adecuada. Por lo tanto, durante la adquisición, los compradores deben verificar no solo el rendimiento de la máquina en la prueba de aceptación en fábrica (FAT), sino también cómo se limpiará, inspeccionará, calibrará y mantendrá a lo largo de los años de producción.
Calificación de equipos farmacéuticosProporciona evidencia documentada de que el equipo ha sido diseñado, instalado y operado para el propósito previsto. En la práctica, la calificación de equipos en la industria farmacéutica normalmente sigue un ciclo de vida, en lugar de comenzar cuando la máquina llega a la fábrica.
El Anexo 15 de las GMP de la UE inicia ese ciclo de vida con la especificación de requisitos del usuario (URS). La URS define lo que el equipo debe lograr, mientras que la cualificación del diseño (DQ) verifica que el diseño propuesto cumpla con esos requisitos.
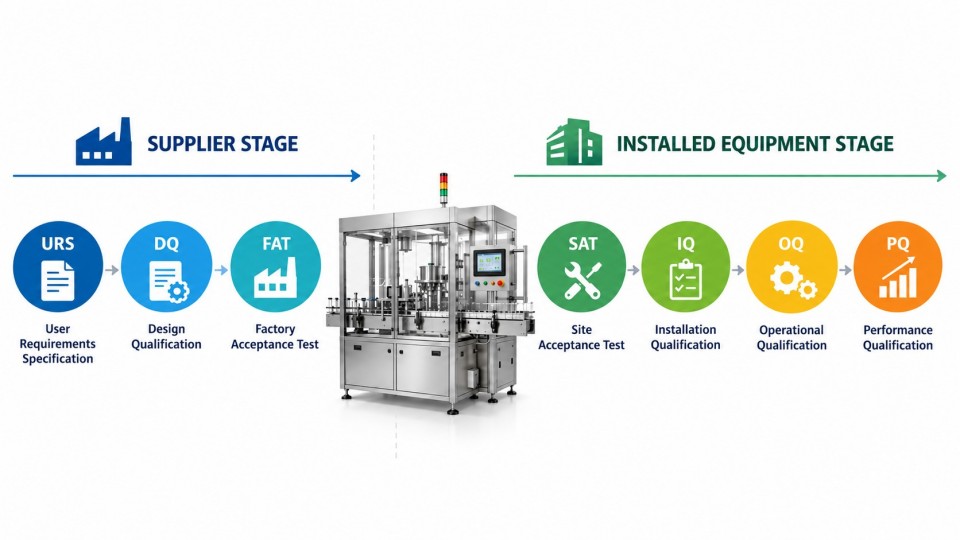 Ciclo de vida de la cualificación de equipos farmacéuticos desde URS y DQ hasta FAT SAT IQ OQ y PQ
Una prueba de aceptación en fábrica (FAT, por sus siglas en inglés) permite verificar las funciones, especificaciones, alarmas, controles y documentación de la máquina en las instalaciones del proveedor antes del envío. Posteriormente, una prueba de aceptación en planta (SAT, por sus siglas en inglés) confirma las funciones aplicables tras la entrega.
Grasas y saturadasNo son simplemente nombres alternativos para IQ y OQ. Sin embargo, el Anexo 15 de las GMP de la UE permite revisiones de documentación adecuadas y algunas pruebas FAT para respaldar la cualificación posterior sin repeticiones innecesarias cuando esto esté justificado y el transporte o la instalación no hayan afectado la funcionalidad probada.
La cualificación de la instalación (CI) confirma que el sistema instalado cumple con los planos, especificaciones y requisitos predefinidos aprobados. El Anexo 15 identifica aspectos como las instrucciones del proveedor, los requisitos de mantenimiento, la calibración de la instrumentación y los materiales de construcción como consideraciones relevantes para la CI.
La calificación operativa (OQ) demuestra que el equipo instalado funciona según lo previsto en los rangos operativos definidos, incluidas las pruebas de desafío o de límite apropiadas.
La cualificación del rendimiento (PQ) va más allá al demostrar un rendimiento eficaz y reproducible en condiciones representativas del proceso previsto. Dado que la PQ depende en gran medida del producto, el proceso y la planta de fabricación, el proveedor del equipo puede brindar apoyo, pero no debe presentar un certificado de PQ genérico como prueba de que el proceso de cada cliente ya ha sido validado.
Esta sección resume intencionadamente la validación de equipos, en lugar de convertir el artículo en un tutorial completo sobre IQ/OQ/PQ. Los compradores deben definir las responsabilidades de calificación del proveedor antes de realizar el pedido y utilizar un procedimiento de validación IQ/OQ/PQ específico para la estrategia de ejecución detallada.
Una sólida documentación de Buenas Prácticas de Fabricación (BPF) permite que el diseño, las pruebas y la cualificación de los equipos se conviertan en evidencia trazable. Los compradores deben definir los documentos requeridos por el proveedor con antelación —idealmente durante la revisión de la Solicitud de Requisitos del Usuario (URS), la Solicitud de Cotización (RFQ) o la orden de compra— en lugar de solicitar documentos faltantes después de las Pruebas de Aceptación en Fábrica (FAT).
Un paquete de documentación práctica para equipos farmacéuticos puede incluir:
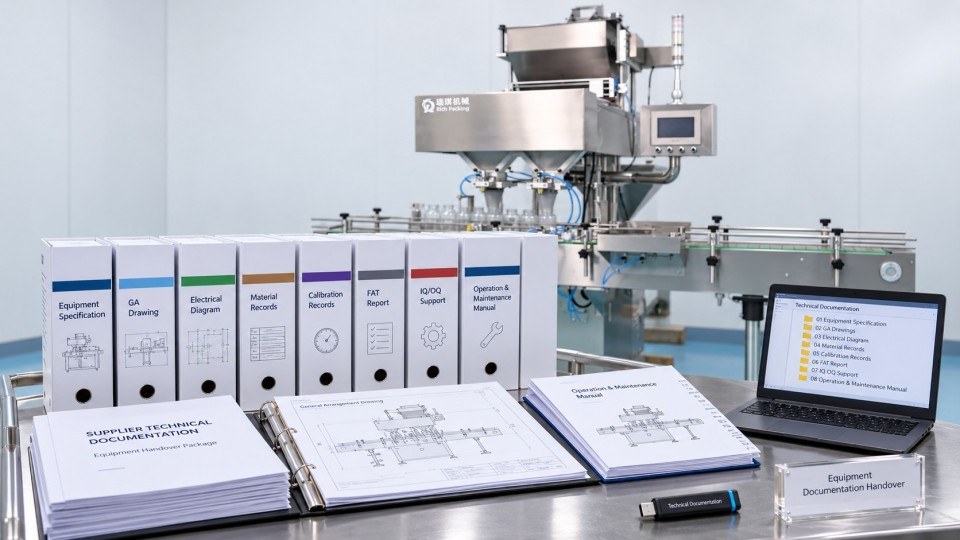 Paquete de documentación de equipos farmacéuticos que incluye calibración FAT y registros IQ OQ
|
Grupo de documentos |
Entregables típicos del proveedor |
|
Documentación técnica |
Especificaciones del equipo, planos generales/de distribución, diagramas eléctricos y neumáticos, requisitos de servicios públicos, manuales de operación y mantenimiento. |
|
Documentación del material |
Registros de materiales en contacto con el producto, certificados o información sobre el acabado de la superficie, cuando se especifique. |
|
Documentación de calibración |
Lista de instrumentos y certificados o registros de calibración para los instrumentos suministrados que correspondan. |
|
Documentación de FAT/SAT |
Protocolos aprobados, resultados de pruebas, informes y desviaciones documentadas. |
|
Documentación de cualificación |
Soporte DQ, protocolos o plantillas IQ/OQ, registros de pruebas y documentación IQ OQ relacionada cuando se incluyan en el contrato. |
|
Documentos de seguridad y conformidad |
Declaraciones aplicables, documentación de riesgos y registros de conformidad específicos del mercado. |
El paquete exacto debe reflejar la máquina y el proyecto. Una máquina de envasado secundario sencilla no necesariamente requerirá la misma documentación de validación que un sistema de producción complejo con múltiples instrumentos críticos y controles computarizados.
En proyectos de mayor envergadura, los compradores pueden definir estos entregables mediante los requisitos de documentación del proveedor (VDR). Los documentos finales aprobados se pueden recopilar en un paquete de documentación del proveedor o paquete de entrega (TOP) para la transferencia del equipo.
Una distinción es especialmente importante: la documentación del proveedor respalda la cualificación, pero no sustituye automáticamente los procedimientos controlados ni el proceso de aprobación del fabricante farmacéutico. El Anexo 15 de las GMP de la UE establece que los protocolos y la documentación de validación de terceros deben ser revisados por el personal pertinente de la planta para comprobar su idoneidad y conformidad con los procedimientos internos, y los protocolos del proveedor pueden requerir documentación o pruebas adicionales.
Por ello, la lista de documentos debe acordarse antes de la compra. Si el proyecto requiere certificados de materiales, registros de calibración, informes FAT o documentación específica IQ/OQ, estos requisitos deben figurar en el alcance comercial y técnico, en lugar de considerarse una mera suposición.
Empaquetado enriquecidoPuede proporcionar documentación y asistencia para la cualificación de equipos farmacéuticos de acuerdo con el alcance del proyecto acordado.
El cumplimiento de las normas para equipos farmacéuticos no es idéntico en todos los mercados de destino. Las Buenas Prácticas de Fabricación (BPF) abordan la calidad de la fabricación farmacéutica, mientras que la seguridad de la maquinaria, la conformidad eléctrica, la protección contra explosiones y los requisitos de registros electrónicos provienen de marcos regulatorios o técnicos independientes.
En los Estados Unidos, la FDA no “aprueba” máquinas de producción individuales. El usuario sigue siendo responsable de seleccionar equipos capaces de cumplir con los requisitos CGMP aplicables. Si un sistema computarizado crea, modifica, mantiene o transmite registros electrónicos requeridos por las regulaciones de la FDA,21 CFR Parte 11Puede resultar relevante; no debe aplicarse automáticamente a todas las HMI o PLC simplemente porque estén instaladas en equipos farmacéuticos.
Para los equipos comercializados en la UE, la conformidad CE es independiente de la certificación GMP. A partir de septiembre de 2026, la Comisión Europea indica que la maquinaria comercializada antes del 20 de enero de 2027 seguirá rigiéndose por la Directiva de Maquinaria 2006/42/CE, mientras que el Reglamento (UE) 2023/1230 será de obligado cumplimiento a partir de esa fecha. Por lo tanto, los compradores con proyectos previstos para 2026-2027 deberán confirmar qué legislación se aplica en la fecha real de comercialización.
La documentación ATEX cobra relevancia cuando el equipo está destinado a atmósferas potencialmente explosivas. Otros requisitos eléctricos, de presión, de seguridad o normativos locales también dependen de la máquina, la instalación y el destino.
Por lo tanto, un comprador debería preguntar:
¿Qué requisitos se aplican realmente a esta máquina, a este producto, a estas instalaciones y a este mercado?
Esa pregunta es más útil que solicitar todos los certificados vistos en otros proyectos farmacéuticos.
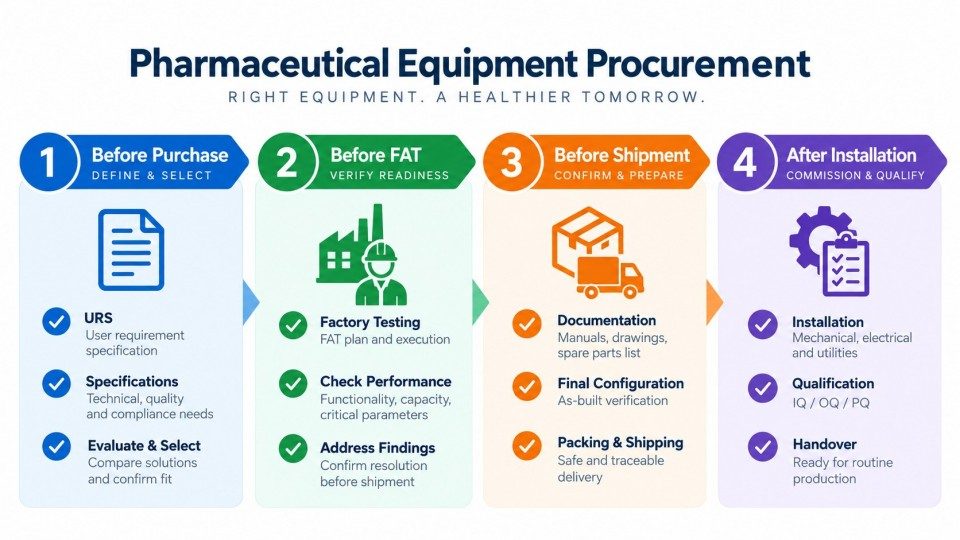
Lista de verificación de equipos GMP que abarca las etapas de compra, FAT, envío e instalación.
Una lista de verificación práctica para equipos que cumplan con las normas GMP debería seguir el ciclo de compra en lugar de esperar hasta la entrega final.
|
Etapa del proyecto |
Lo que el comprador debe confirmar |
|
Antes de comprar |
Uso previsto, URS, materiales en contacto con el producto, concepto de limpieza, controles, normas aplicables, alcance de la cualificación y documentación requerida del proveedor. |
|
Antes de la grasa |
Especificaciones y planos aprobados, protocolo FAT, instrumentos críticos, estado de calibración, información de materiales, alarmas, funciones de seguridad y estado de la documentación. |
|
Antes del envío |
Finalización de la prueba de aceptación en fábrica (FAT), cierre de desviaciones, manuales y planos finales, registros de calibración, certificados acordados, documentos de calificación e información sobre repuestos. |
|
Después de la instalación |
Pruebas de aceptación en sitio (SAT) cuando corresponda, comprobaciones de servicios públicos e instalación, documentación actual, estado de calibración y preparación para IQ/OQ. |
Los mayores problemas en materia de adquisiciones suelen derivarse de requisitos que nunca se documentaron por escrito. Si un comprador exige un certificado específico, una prueba de aceptación en fábrica (FAT), un registro de materiales, una función de software o un protocolo de calificación de instalación/operación (IQ/OQ), estos deben definirse antes de finalizar el pedido.
El mismo principio se aplica aLíneas completas de producción farmacéutica. Una prensa de tabletas, máquina de llenado de cápsulas,línea de conteoLas máquinas de envasado en blíster y de encartonado pueden integrarse en un mismo proyecto, pero cada una puede tener requisitos diferentes en cuanto a contacto con el producto, limpieza, control y cualificación. Por lo tanto, la línea debe evaluarse tanto como equipo individual como sistema integrado, donde las interfaces pueden afectar al rendimiento.
Para nuevos proyectos de producción o envasado farmacéutico, póngase en contacto con nosotros.Empaquetado enriquecidopara analizar la configuración del equipo, el alcance de las pruebas de aceptación en fábrica (FAT) y los requisitos de documentación.
Los requisitos de las Buenas Prácticas de Fabricación (BPF) para equipos farmacéuticos no pueden reducirse a la construcción en acero inoxidable ni a un único "certificado BPF". Un buen equipo BPF combina un diseño adecuado, facilidad de limpieza y mantenimiento, controles apropiados, cualificación del equipo y documentación fiable.
Para los compradores, el enfoque más eficaz consiste en definir estos requisitos en la especificación del usuario (URS) y en los documentos de compra antes de que comience la fabricación. Esto facilita enormemente las pruebas de aceptación en fábrica (FAT), la calificación de instalación y operación (IQ/OQ), la entrega de documentos y la calificación final del sitio, y reduce el riesgo de descubrir la falta de evidencia de cumplimiento una vez que el equipo ya ha sido enviado.
Entre los requisitos se incluyen el diseño adecuado del equipo, los materiales en contacto con el producto, la facilidad de limpieza, el mantenimiento, la calibración, los controles, la cualificación y la documentación. Los requisitos exactos dependen del uso previsto del equipo, el proceso y el marco normativo aplicable.
No existe un certificado de Buenas Prácticas de Fabricación (BPF) universal emitido por la FDA para cada máquina de fabricación farmacéutica. La idoneidad del equipo se evalúa en función de su diseño, uso previsto, controles, cualificación y documentación justificativa.
La cualificación de equipos en la industria farmacéutica es el ciclo de vida documentado que se utiliza para demostrar que un equipo es adecuado para el propósito previsto. Puede incluir actividades de URS, DQ, FAT/SAT, IQ, OQ y PQ, según el proyecto y el riesgo.
La documentación típica incluye especificaciones, planos, manuales, registros de FAT/SAT, registros de materiales y calibración aplicables, y documentación de cualificación acordada. La lista de documentos requeridos debe definirse durante el proceso de adquisición, ya que no todos los proyectos necesitan el mismo paquete.
No. Las actividades de cualificación deben ajustarse al uso previsto, la complejidad del equipo, el riesgo y la estrategia de cualificación del emplazamiento. El Anexo 15 reconoce explícitamente que las etapas y actividades de cualificación pueden variar según las circunstancias de cada proyecto.
No. El marcado CE garantiza la conformidad con la legislación europea aplicable sobre productos, mientras que las Buenas Prácticas de Fabricación (BPF) se refieren a los requisitos del sistema de calidad y de fabricación farmacéutica. Por lo tanto, una máquina puede requerir documentación de conformidad con la UE y, al mismo tiempo, una cualificación farmacéutica independiente en la planta de fabricación.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
Correo electrónico : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 Red IPv6 admitida