




 Casa
 Productos
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

Una caja puede indicar 10 mg mientras que el blíster interior contiene comprimidos de 20 mg, o un frasco puede llevar la fecha de caducidad del lote anterior. Los requisitos de etiquetado farmacéutico abordan tanto la información que necesitan los pacientes como los controles que la conectan con el medicamento correcto.
Las normas de etiquetado de EE. UU. y de la UE difieren, pero los equipos de envasado se enfrentan al mismo desafío: hacer coincidir el diseño gráfico aprobado, los componentes y los datos variables. Lo siguiente explica las normas de la FDA y de la UE y cómo se aplican los controles y las máquinas de las GMP.
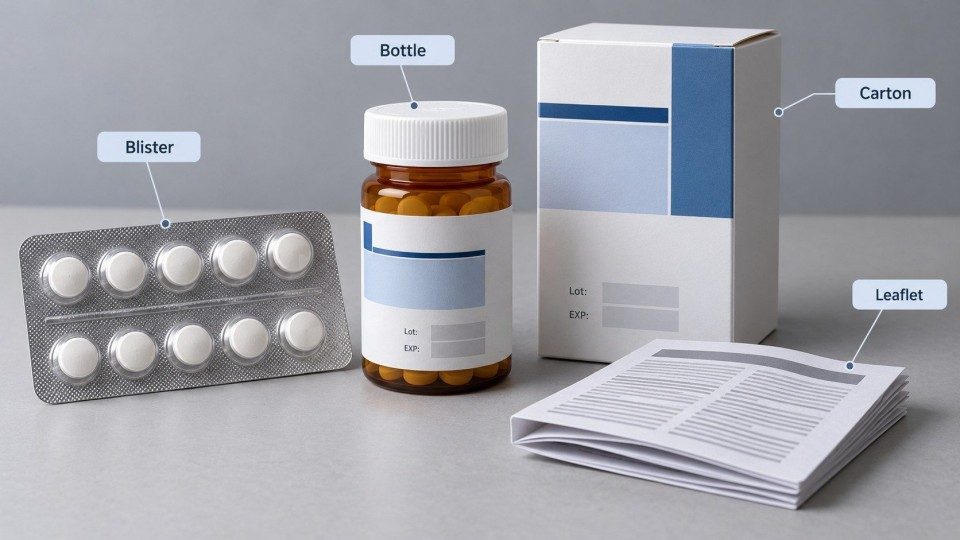
Comience con el envase terminado en su mano. Puede incluir un recipiente inmediato —el frasco o el blíster que está en contacto con el medicamento—, una caja exterior y un prospecto. La información requerida depende del producto aprobado y del mercado; no existe una plantilla global.
La mayoría de las etiquetas farmacéuticas ayudan al usuario a responder a tres preguntas: ¿Qué medicamento es este? ¿Cómo se debe usar de forma segura? ¿Se puede rastrear este envase? La tabla explica los campos comunes, no una lista universal de requisitos legales.
|
Información |
Qué le indica al lector o al fabricante |
Dónde puede aparecer |
|---|---|---|
|
Nombre y concentración del producto |
Distingue un medicamento o dosis de otro |
Frasco, blíster, caja |
|
Sustancia activa, forma farmacéutica y contenido |
Identifica la formulación y la presentación del envase |
Por lo general, destaca en el embalaje exterior; según corresponda en otros lugares |
|
Instrucciones, precauciones y almacenamiento |
Ayuda a las personas a usar y almacenar el medicamento correctamente |
Etiquetado del envase y/o prospecto, según el producto |
|
Número de lote |
Conecta los envases con los registros de fabricación y calidad |
Niveles de envasado apropiados |
|
Fecha de caducidad |
Identifica el límite de datación aprobado |
Niveles de envasado apropiados |
|
Datos de la empresa o de la autorización |
Identifica a la entidad responsable |
Según lo requiera el mercado |
|
Código de barras o identificador único |
Permite la identificación o la trazabilidad cuando sea necesario |
La ubicación y el formato dependen de la norma |
Un número de lote y un número de serie no son lo mismo. Todas las cajas de un lote de producción pueden compartir su número de lote, mientras que cada caja puede recibir un número de serie diferente según un sistema de serialización aplicable. Aún se puede imprimir un código de barras legible en el producto incorrecto.
Para ver las definiciones de los códigos, consulte nuestra guía de códigos de etiquetas de medicamentos. Aquí nos centramos en los requisitos reglamentarios y en el control del envasado.
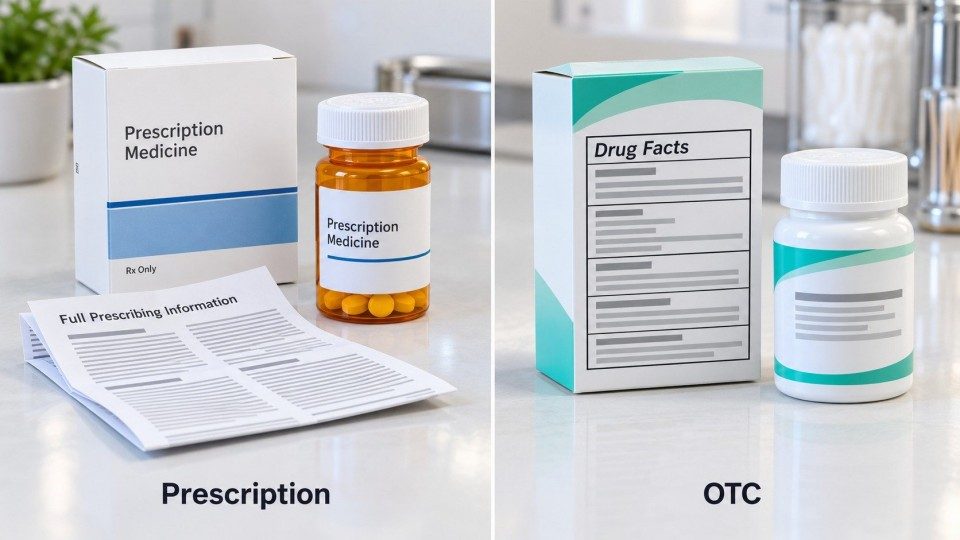
Para los medicamentos vendidos en los Estados Unidos, la primera distinción es entre medicamentos con receta y medicamentos de venta libre (OTC). Utilizan formatos de etiquetado diferentes. La 21 CFR Parte 201 rige el etiquetado de los medicamentos; la Parte 211 aborda los controles contra las confusiones en el envasado. Comience siempre con el etiquetado aprobado o aplicable del producto.
Los medicamentos con receta necesitan información sobre usos, dosificación, contraindicaciones, advertencias y reacciones adversas. Para los productos dentro de su ámbito, las secciones 21 CFR 201.56 y 201.57 establecen el contenido y el formato de esta información de prescripción, incluidas las secciones de Puntos destacados e Información de prescripción completa.
Todo el documento de prescripción no pertenece a la etiqueta de un frasco. El envase físico tiene sus propios requisitos; los equipos controlan las etiquetas de los frascos, las cajas y los materiales de información de prescripción por separado.
Imagine a un fabricante que suministra el mismo comprimido en concentraciones de 10 mg y 20 mg. Las cajas pueden parecer similares y ambos tamaños de blíster pueden caber en una estuchadora. Antes de ejecutar el pedido de 10 mg, el equipo debe confirmar que el papel de aluminio del blíster impreso, la caja y el prospecto interno pertenecen a la presentación de 10 mg. Una caja de 10 mg perfectamente impresa que contiene un blíster de 20 mg sigue siendo el envase incorrecto. Las comprobaciones de la impresora por sí solas no detectarán esto.
La mayoría de los medicamentos de venta libre en EE. UU. utilizan un panel estandarizado de información del medicamento (Drug Facts). El título 21 del CFR 201.66 establece sus secciones estandarizadas, que incluyen ingrediente activo, propósito, usos, advertencias, instrucciones, otra información e ingredientes inactivos, sujeto a las normas y excepciones aplicables.
Considere dos cartones de medicamentos para el resfriado con una marca casi idéntica pero con diferentes ingredientes activos o instrucciones. El material gráfico antiguo podría llevar el código de lote correcto pero la advertencia equivocada. Por lo tanto, la verificación del empaque debe identificar la versión aprobada de Drug Facts, y no simplemente confirmar que se aplicó alguna etiqueta. No aplique la plantilla de venta libre a los medicamentos recetados.
Las normas sobre códigos de barras son independientes. El título 21 del CFR 201.25 abarca medicamentos recetados específicos, productos biológicos y ciertos medicamentos de venta libre para uso hospitalario, con exclusiones y exenciones. Para los productos cubiertos, la norma generalmente exige un código de barras lineal que contenga el código nacional de medicamentos (NDC) correspondiente.
La Ley de Seguridad de la Cadena de Suministro de Medicamentos (DSCSA) trata sobre la identificación y el rastreo de productos serializados para paquetes de medicamentos recetados cubiertos y estuches homogéneos. Difiere del código de barras de la Parte 201. Especifique los datos, el formato y el punto de verificación requeridos para cada codificador; de lo contrario, un escáner puede transmitir el código incorrecto.
Las normas de la UE distinguen el embalaje exterior, el embalaje inmediato y el prospecto. La Directiva 2001/83/CE, en particular los artículos 54 a 63, describe los datos clave, la presentación y las normas lingüísticas. Las plantillas QRD de la EMA ayudan a estructurar el texto aprobado, pero no sustituyen a la legislación.
Según el artículo 54, el embalaje exterior —o el embalaje inmediato cuando no exista embalaje exterior— debe mostrar datos específicos. Estos incluyen la identidad del producto, la información pertinente sobre composición y administración, el contenido, las advertencias aplicables, la fecha de caducidad, el número de lote y los detalles de autorización. El material gráfico debe coincidir con el producto y el mercado autorizados.
El artículo 55 trata a continuación sobre el embalaje inmediato. Los estuches ofrecen más espacio de impresión que el papel de aluminio de los blísteres, que además cuenta con elementos de sellado y corte. Para los blísteres aptos que se encuentran dentro de un estuche exterior, el artículo 55(2) permite un conjunto más breve de datos, que incluye el nombre del medicamento, el titular de la autorización de comercialización, la fecha de caducidad y el número de lote. No asuma que el mismo conjunto reducido es suficiente para un blíster vendido sin el estuche exterior.
Mantenga materiales gráficos de estuches y aluminio distintos pero vinculados. Para un nuevo mercado, compruebe si el aluminio, el prospecto y el idioma también deben cambiar.
El prospecto es un componente regulado. Los artículos 58 a 59 abordan si se necesita un prospecto de envase y qué debe contener, sujeto a las condiciones aplicables; los artículos 56 y 56a abordan la presentación y el braille, y el artículo 63 aborda los requisitos y excepciones de idioma del mercado.
En unalínea de estuchadoque da servicio a varios mercados de la UE, es posible doblar dos prospectos exactamente al mismo tamaño. Un sensor de presencia confirma la inserción, pero no necesariamente si está en alemán o francés. Las comprobaciones de identidad y la emisión de material controlado abordan este riesgo. La plantilla anotada QRD humana actual de la EMA, versión 10.4, es una referencia útil al preparar este material gráfico.
No todos los medicamentos vendidos en la UE necesitan serialización. El artículo 54a y el Reglamento Delegado (UE) 2016/161 de la Comisión establecen los requisitos de los dispositivos de seguridad para los medicamentos dentro de su ámbito, con inclusiones, exclusiones y excepciones definidas. Los envases cubiertos generalmente requieren un identificador único y un dispositivo de prevención de manipulaciones.
El identificador único incluye un código de producto, un número de serie, un número de lote, una fecha de caducidad y un número nacional adicional cuando corresponda. Utiliza un código Data Matrix 2D, generalmente en el estuche exterior cuando está presente.
La línea debe recibir datos de serie, imprimirlos en el estuche correcto, verificar el contenido y la calidad, y gestionar los identificadores rechazados. El artículo 6 del Reglamento 2016/161 aborda la calidad de impresión; no debe considerarse una especificación general para todos los escáneres o medicamentos.
La misma información genera riesgos diferentes en el papel de aluminio de los blísteres, las etiquetas de los frascos y los estuches. La línea debe controlar los componentes que identifican cada envase.
Una máquina envasadora en blísterforma o suministra cavidades, las llena con comprimidos o cápsulas y las sella con material de cubierta. Si se carga el rollo de papel de aluminio preimpreso incorrecto, cada blíster sellado puede mostrar el nombre de producto o la concentración equivocados, incluso cuando el proceso de sellado sea técnicamente correcto.
Antes de la puesta en marcha, verifique la identidad del papel de aluminio; luego compruebe el registro y los datos de lote y caducidad en los primeros blísteres aceptados y a intervalos definidos. La inspección de presencia de producto detecta cavidades vacías; por sí sola, no verifica que se haya utilizado el material gráfico de aluminio correcto. Una estuchadora posterior debe seguir relacionando el producto con el estuche.
En una línea de recuento y embotellado de comprimidos o cápsulas, la secuencia puede ser el recuento, el llenado, el tapado, el sellado por inducción, la aplicación de etiquetas y la codificación. Haga coincidir el tamaño del frasco, el rollo de etiquetas y el trabajo de codificación con el pedido.
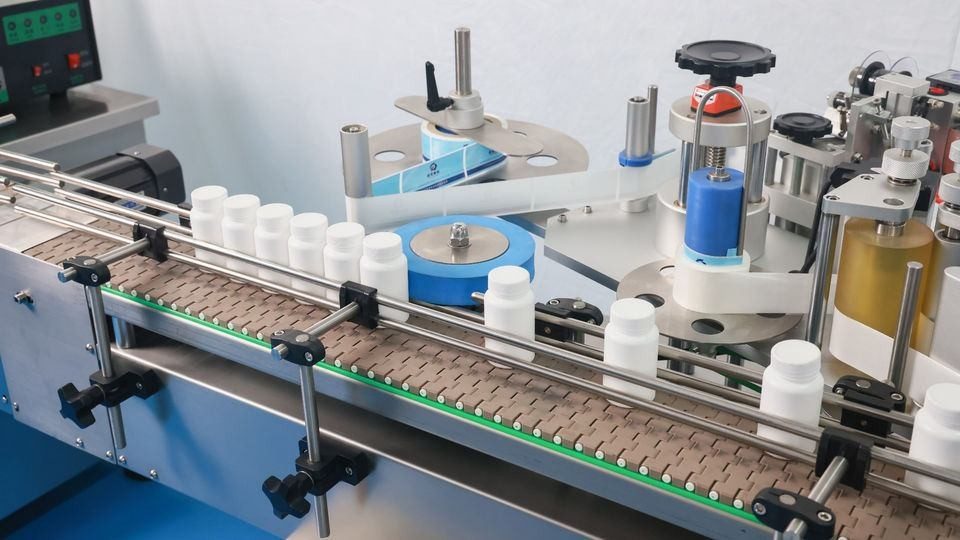
Una etiquetadora de frascos redondospuede aplicar una etiqueta envolvente o parcial, pero una colocación precisa no establece la identidad del producto. Las comprobaciones de frascos/SKU, un lector de etiquetas o un sistema OCR/OCV posterior pueden ser adecuados según el producto y el equipo instalado. Compruebe cómo las curvas, las costuras y los reflejos afectan a la legibilidad.
Una estuchadora farmacéuticapuede insertar blísteres o frascos, añadir un prospecto y cerrar el estuche. Los componentes correctos aún pueden pertenecer a pedidos diferentes. Por lo tanto, la estuchadora se beneficia de materiales de producto y estuche claramente identificados, comprobaciones fiables de los prospectos, verificación de lote/caducidad y rechazo confirmado de los envases que no coincidan.
|
Punto de envasado |
Ejemplo de fallo |
Control que lo aborda |
|---|---|---|
|
Cambio de papel de aluminio para blíster |
Papel de aluminio de 20 mg cargado para un lote de 10 mg |
Confirmar el diseño y la concentración del papel de aluminio antes del sellado |
|
Etiquetado de botellas |
Etiqueta de otro SKU aplicada a botellas llenas |
Comparar las identidades de la botella/producto y de la etiqueta |
|
Alimentación de prospectos |
Número correcto de prospectos, idioma de mercado incorrecto |
Verificar la identidad del prospecto, no solo su presencia |
|
Caja de cartón serializada |
El código Data Matrix se imprime pero no se puede leer de manera fiable |
Comprobar los datos codificados, la calidad de impresión y el rechazo |
Estos son controles de ingeniería, no características de las máquinas obligatorias a nivel universal.
GMPel diseño artístico aprobado en un proceso de producción controlado. En EE. UU., las normativas 21 CFR 211.122 y 211.125 abordan los materiales de envasado y etiquetado y su emisión; las normativas 211.130 y 211.134 abordan los controles de la línea de envasado y las comprobaciones del envase acabado. La Parte I, Capítulo 5 de las GMP de la UE abarca de manera similar los materiales impresos, la autorización de línea, la sobreimpresión y la inspección en proceso.
Volvamos al ejemplo de 10 mg/20 mg. El trabajo de 20 mg termina y el equipo prepara la máquina para la producción de 10 mg. Queda una caja en el alimentador; la impresora todavía almacena el lote anterior; un rollo de aluminio de repuesto se encuentra junto a la línea. Cualquiera de ellos puede producir un envase etiquetado incorrectamente.
Un despeje de línea retira los productos, etiquetas, estuches, láminas, prospectos, muestras de códigos y registros inadecuados anteriores del área de trabajo. A continuación, el equipo entrega y verifica los componentes aprobados de 10 mg, reinicia el trabajo de impresión, comprueba la nueva receta de la línea y documenta el despeje. Esto previene confusiones antes de que lleguen a la inspección final.
Siga una orden de envasado desde la preparación hasta la liberación:
La reconciliación de etiquetas compara las etiquetas emitidas, utilizadas y devueltas o contabilizadas de otro modo para revelar pérdidas inexplicables o confusiones. El estándar 21 CFR 211.125 ofrece una exención de reconciliación específica para ciertas etiquetas cortadas o en rollo cuando se cumplen sus condiciones requeridas de examen del 100%; no elimina los demás deberes de control de etiquetas.
Un sistema de visión es útil cuando el defecto se puede detectar de manera fiable; por ejemplo, una etiqueta faltante, un código de producto no coincidente o un Data Matrix fallido. No puede aprobar diseños gráficos, despejar materiales antiguos ni reemplazar la revisión de calidad. Las GMP no exigen una disposición universal de cámaras.
La selección de equipos comienza con los riesgos de envasado. Una máquina de etiquetado farmacéutico coloca una etiqueta en el envase; un sistema de codificación añade información variable; un sistema de inspección comprueba características definidas; y una estuchadora reúne los componentes finales. El término amplio "máquina de etiquetado farmacéutico" oculta esas diferencias.
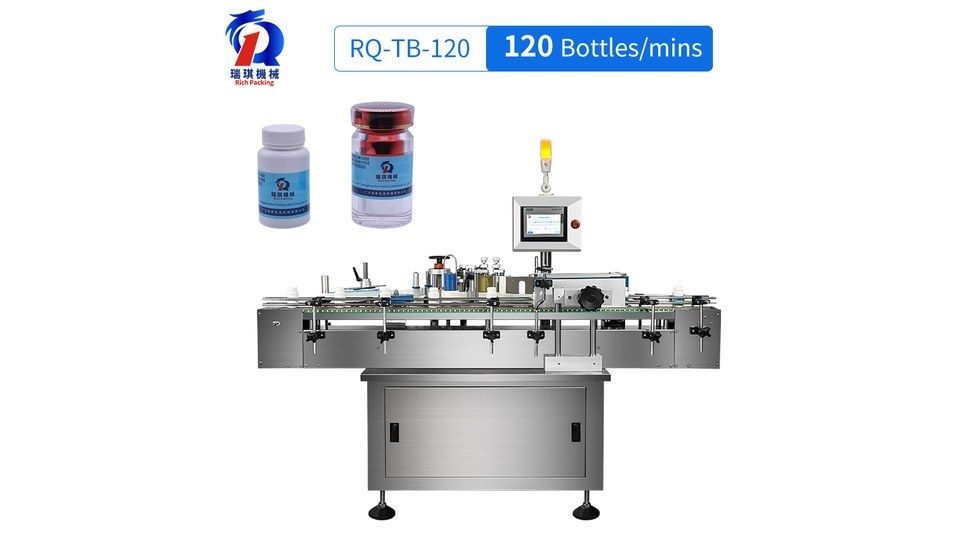
Una máquina codificadora de lotes o una máquina de impresión de etiquetas farmacéuticas puede marcar etiquetas preimpresas, estuches de cartón, películas o láminas. Elija entre:
La tecnología TIJ puede ser adecuada para un estuche, mientras que la TTO lo es para una película compatible. Ningún método cumple intrínsecamente «más con las normas GMP»; pruebe el sustrato real, la velocidad y la calidad de impresión.
Un sistema de inspección por visión puede comprobar la presencia de la etiqueta, la identidad del diseño, OCR/OCV del texto del lote o el contenido del código de barras / Data Matrix. Un lector de códigos de barras básico le indica si puede descodificar un símbolo; un sistema de verificación de códigos de barras puede evaluar la calidad relevante del código impreso frente a una norma especificada. Ambos dependen de recetas de inspección correctas.
Una alarma sin un rechazo confirmado puede dejar un mal estuche en la producción aceptada. En una línea integrada de estuchado de blísteres o en una línea de envasado de frascos farmacéuticos, defina la ubicación de la inspección, el seguimiento del rechazo, la segregación de los envases defectuosos y los registros antes de aprobar la configuración.
Una especificación de requisitos de usuario (URS) clara debe indicar los productos, los mercados, las comprobaciones requeridas, los cambios de formato y los registros de calidad. Rich Packing puede revisar las posibles configuraciones de etiquetado, codificación, envasado en blíster y estuchado automático con respecto a dichos requisitos. El fabricante farmacéutico sigue siendo responsable del etiquetado aprobado y del cumplimiento normativo.
Siga cada envase desde el diseño gráfico aprobado hasta la aceptación o el rechazo. Mantenga el vínculo entre su identidad, los datos impresos y los componentes para que los errores se detecten antes de la liberación.
Son normas específicas de cada mercado y producto sobre lo que debe decir el etiquetado de los medicamentos, dónde debe aparecer y cómo se presenta y controla. Los requisitos pueden abarcar frascos, blísteres, estuches, prospectos e información para la prescripción.
Los datos comunes incluyen el nombre del fármaco, la concentración, la forma farmacéutica, el contenido del envase, las advertencias, el número de lote y la fecha de caducidad. Los elementos exactos requeridos dependen del medicamento, el mercado y el nivel de envasado; no existe una lista de campos universal.
Las normas estadounidenses pertinentes incluyen el 21 CFR Parte 201 para el etiquetado de medicamentos y la Parte 211 para los controles de envasado y etiquetado. La información de los medicamentos con receta y la sección de Datos de medicamentos (Drug Facts) de venta libre tienen formatos y requisitos diferentes.
La mayoría de los productos de venta libre en EE. UU. utilizan un panel estandarizado de Datos de medicamentos (Drug Facts) conforme al 21 CFR 201.66. Los medicamentos con receta siguen un marco de información para la prescripción independiente y requisitos específicos de envase y estuche para cada producto.
La Directiva 2001/83/CE establece los datos para el acondicionamiento primario y exterior, además de los requisitos de prospecto, presentación e idioma. El artículo 55 proporciona datos limitados para los blísteres aptos y determinados pequeños envases primarios.
Para un blíster de la UE incluido en un embalaje exterior, el artículo 55(2) establece los datos mínimos, incluido el nombre del medicamento, el titular de la autorización de comercialización, la fecha de caducidad y el número de lote. Otras configuraciones de envase necesitan su propia evaluación.
No. Los requisitos de identificadores únicos de la UE y los identificadores DSCSA de EE. UU. tienen ámbitos de productos y excepciones definidos. Son distintos de la regla de códigos de barras de la Parte 201 de la FDA.
Las causas típicas incluyen materiales sobrantes después del cambio de formato, revisiones incorrectas de las artes finales, idiomas incorrectos en los prospectos, datos de lote o caducidad mal introducidos y envases rechazados que vuelven a la producción aceptada. Los controles eficaces se dirigen a cada punto de fallo.
No existe una norma universal que exija una cámara en todas las líneas de envasado farmacéutico. Las GMP exigen una inspección adecuada y la prevención de confusiones; la visión artificial es un posible medio de control.
Ninguna máquina por sí sola garantiza el cumplimiento. Las etiquetadoras, codificadoras, lectoras y estuchadoras apoyan el proceso, pero el contenido preciso aprobado, la cualificación, los operadores formados, los procedimientos documentados y la revisión de calidad siguen siendo esenciales.
1. US eCFR — 21 CFR Part 201: Etiquetado de medicamentos y 21 CFR Part 211: BPF.
2. EUR-Lex — Directive 2001/83/EC.
3. EUR-Lex — Commission Delegated Regulation (EU) 2016/161.
4. EMA — Plantillas de información de productos de uso humano (QRD).
5. Comisión Europea — Directrices de BPF del Volumen 4 de EudraLex.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
Correo electrónico : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 Red IPv6 admitida